Peroxysomes
« Microbodies »
Dans sa thèse de doctorat présentée en 1954 au Karolinska Institutet, à Stockholm, Johannes A.G. Rhodin décrivit la présence, dans les cellules des tubes contournés du rein de souris, d’organites de forme plus ou moins sphérique avec une matrice granulaire entourée d’une membrane ; il les appela « microbodies ». Deux ans plus tard, Hédi Gänsler et Charles Rouiller (Institut de Recherches sur le cancer, Villejuif) décrivirent la présence de corpuscules similaires dans les hépatocytes. Les cytosomes des cellules végétales (cotylédons), ressemblant aux microcorps des cellules animales, furent rapportés par Hilton Mollenhauer, dans le laboratoire de James Morré, et ceux du protozoaire Tetrahymena pyriformis par Miklos Müller (Faculté de médecine, Université de Budapest). Dans le foie, mais pas dans le rein, ces organites ont une matrice contenant une structure para-cristalline d’aspect lamellaire : le nucléoïde. Wilhelm Bernhardt et Charles Rouiller notèrent une prolifération des microbodies dans le foie en cours de régénération ; ils en conclurent que ces organites étaient les précurseurs des mitochondries et que le nucléoïde était l’ébauche des crêtes mitochondriales.
Références : Rhodin J Correlation of ultrastructural organization and function in normal and experimentally changed proximal convoluted tubule cells of the mouse kidney (1954)
Gänsler H, Rouiller C Modifications physiologiques et pathologiques du chondriome (1956)
Mollenhauer HH, Morré DJ, Kelley AG The widespread occurrence of plant cytosomes resembling animal microbodies (1966)
Müller M Secretion of acid hydrolases and its intracellular source in Tetrahymena pyriformis (1968)
Rouiller C, Bernhard W. “Microbodies” and the problem of mitochondrial regeneration in liver cells (1956)
Note : À l’époque de la découverte des microbodies dans le foie par Gänsler et Rouiller, le Laboratoire de microscopie électronique, créé et dirigé par Wilhelm Bernhard à l’Institut de Recherches sur le Cancer, Villejuif, était un centre de référence pour les microscopistes de toutes nationalités. J’ai eu le privilège de fréquenter ce laboratoire, à titre de visiteur, et d’assister aux séminaires hebdomadaires.
Les peroxysomes sont présents dans toutes les cellules eucaryotes, des levures aux cellules humaines, sauf dans les réticulocytes. Ils forment, au sein du cytoplasme, un réseau d’organites sphériques reliés les uns aux autres par de fins canalicules. Leur diamètre peut atteindre 1 µm dans les cellules animales et 1,7 µm dans les cellules végétales. Les peroxysomes sont délimités par une membrane phospholipidique simple. L’intérieur est occupé par une matrice, contenant des vésicules reliées par des canalicules, et un volumineux nucléoïde – sauf chez les primates – qui est un cristal d’urate oxydase. A la différence des mitochondries, les peroxysomes ne possèdent pas de génome ; toutes leurs protéines sont codées par des gènes nucléaires. Barbara M. Goldman et Günter Blobel montrèrent que, dans le foie de rat, la catalase et l’uricase des peroxysomes, sont synthétisés par les polysomes libres cytosoliques et non par les polysomes liés au domaine rugueux du réticulum endoplasmique. Ce résultat a trois implications : (i) les protéines peroxysomales adoptent leur conformation tridimensionnelle (structure tertiaire) dans le cytosol (ii) elles doivent être dotées d’un signal d’adressage spécifique leur permettant d’atteindre l’organite auquel elles sont destinées ; (iii) leur importation dans le peroxysome est un événement post-traductionnel.
Référence : Goldman BM, Blobel G Biogenesis of peroxisomes: intracellular site of synthesis of catalase and uricase (1978)
Les protéines peroxisomales sont dotées de deux types de séquence signal (Peroxisome Targeting Signal) : PTS1, à l’extrémité carboxy-terminale, PTS2, à l’extrémité amino-terminale. Suresh Subramani et coll (Department of Biology, University of California, San Diego) montrèrent que PTS1 est le tripeptide serine-lysine-leucine. Rhoda Erdman (Laboratory of Cell Biology, Howard Hughes Medical Institute, Rockefeller University, New York) établit que les thiolases peroxysomales portent un signal amino-terminal, qui est coupé après importation dans la matrice peroxysomale. Le mécanisme de reconnaissance des protéines peroxysomales néo-synthétisées existe aussi chez les insectes et la levure Candida tropicalis. Le signal PTS est reconnu dans le cytosol par les récepteurs d’importation Pex : Pex5 reconnaît PTS1, PEX7 reconnaît PTS2. Le récepteur Pex et le cargo protéique s’associent en un complexe, qui est véhiculé par la peroxine vers la membrane du peroxysome, où il accoste. L’importation dans la matrice se fait par un canal protéique transitoire : le complexe Pex 13/Pex 14 ; le domaine cytosolique SH3 de la protéine transmembranaire Pex13 (Peroxisomal Biogenesis Factor 13) capte les protéines portant le signal PTS1. Après l’importation, Pex5 est soit détruit soit recyclé, selon son degré d’ubiquitination ; s’il porte plusieurs molécules d’ubiquitine (polyubiquitination), Pex5 est dégradé par le protéasome ; s’il est marqué par une seule molécule d’ubiquitine (par l’ubiquitine ligase : le complexe PEX2-PEX10-PEX12), Pex5 est extrait de la matrice et recyclé vers le cytosol par un canal de rétro-translocation (Retrotranslocation Channel). Des ATPases, les peroxines AAA (ATPases Associated with diverse cellular Activities), détachent Pex5 de la membrane ; il est alors réutilisé pour un nouveau cycle d’importation.
L’existence des peroxines, codées par les gènes PEX (Peroxisomal biogenesis factor), a été mise en évidence à la suite de criblages (screening) génétiques chez Saccharomyces cerevisiae, par Daniel J. Klionsky (Department of Molecular, Cellular, and Developmental Biology, University of Michigan), et Suresh Subramani; dans les cellules d’ovaire de hamster Chinois, par Yukio Fujiki (Medical Institute of Bioregulation, Kyushu University); chez la levure et chez Caenorhabditis elegans, par Wolf-Hubert Kunau (Institute of Biochemistry ans Pathobiochemistry, Ruhr-University, Bochum). Devant la confusion qui s’établit du fait de la multiplication des noms de gènes identifiés, le terme « peroxine » fut proposé et adopté pour désigner les protéines impliquées dans l’importation des protéines matricielles ou dans l’assemblage de la membrane peroxysomale. Une nomenclature PEX fut adoptée : chaque gène identifié est suivi d’un numéro : PEX1, PEX3, PEX5…
Références : Goud SG, Keller GA, Subramani S Identification of a peroxisomal targeting signal at the carboxy terminus of firefly luciferase (1987)
Small GM, Szabo LJ, Blobel G Identification of a peroxisomal targeting signal in Candida tropicalis acyl-CoA oxidase (1988)
Gould SJ, Keller GA, Hosken N, Wilkinson J, Subramani S A conserved tripeptide sorts proteins to peroxisomes (1989)
Distel B, Gould SJ, Voorn-Brouwer T, van der Berg M, Tabak HF, Subramani S The carboxy-terminal tripeptide serine-lysine-leucine of firefly luciferase is necessary but not sufficient for peroxisomal import in yeast (1992)
Erdmann R The peroxisomal targeting signal of 3-oxoacyl-coA thiolase from Saccharomyces cerevisiae (1994)
Günter Blobel Genetic screen, which led to the identification of peroxins (1989)
Distel B, Erdmann R, Gould SJ, Blobel G, Crane DI, Cregg JM, Dodt G, Fujiki Y, Goodman JM, Just WW A unified nomenclature for peroxisome biogenesis factors (1996)
Granules à uricase
Dans le courant des années 1960, des études morphologiques, biochimiques et histochimiques établirent l’existence de granules à uricase dans un certain nombre de cellules. Zdenek Hruban et Hewson Swift (Department of Pathology, University of Chicago) montrèrent que la structure paracristalline (nucléoïde) de ces granules est constituée d’uricase. L’urate oxydase est le premier enzyme d’une courte voie catabolique allant de l’acide urique à l’allantoïne ; cet enzyme à cuivre catalyse l’oxydation de l’urate selon la réaction :
Urate + H2O + O2 → 5′-hydroxy-iso-urate + H2O2
L’urate oxydase est présente chez les êtres vivants, des bactéries aux mammifères. Chez ceux qui en sont dépourvus (homme, grands singes, oiseaux, reptiles), les peroxysomes n’ont pas de nucléoïde et le produit final du catabolisme des purines n’est pas l’allantoïne mais l’acide urique.
En fractionnant par centrifugation différentielle des homogénats de foie de rat, Alex B. Novikoff, Estelle Podber et Jean Ryan (University of Vermont College of Medicine) montrèrent que la distribution de l’uricase est intermédiaire entre celles de la cytochrome oxydase (mitochondries) et de l’estérase (microsomes). Les images de microscopie électronique révèlent que, dans les hépatocytes, ces organites ont une taille comprise entre 0,1 et 1 μmètre, intermédiaire entre celle des lysosomes (0,1 à 1,2 μmètre) et celle des mitochondries (1 à 10 μmètres). Le coefficient de sédimentation de l’organite auquel appartient l’uricase est du même ordre de grandeur que celui des lysosomes et des petites mitochondries. C’est ainsi que les granules à uricase rejoignirent la panoplie des organites subcellulaires déjà connus ; A. L. Sawant et coll. (Department of Food Science and Technology, University of California, Davis) publièrent une méthode de purification des lysosomes de foie de rat combinant centrifugation différentielle et en gradient de densité ; le but était d’obtenir une préparation débarrassée de mitochondries et d’« uricase particles ».
Références : Hruban Z, Swift H Uricase : localization in hepatic microbodies (1964)
Novikoff AB, Podber E, Ryan J Phosphatases of rat liver: II. Adenosintriphosphate dephosphorylation in regenerating liver (1953)
Sawant PL, Shibko S, Kumta US, Tappel AL Isolation of rat-liver lysosomes and their general properties (1964).
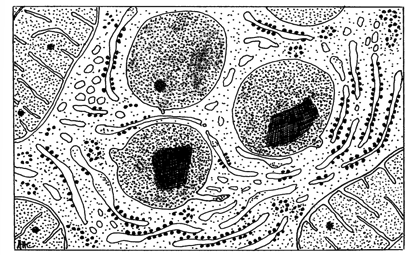 |
| Peroxysomes. La structure paracristalline présente dans la matrice est constituée d’urate oxydase. |
Le Groupe de Louvain a mené pendant près de quinze ans, de 1950 à 1964, une série de travaux sur la fraction mitochondriale de foie de rat ; les résultats de ces travaux furent publiés sous forme d’une série de 18 articles portant le titre générique : « Tissue Fractionation Studies ». Leur but était d’étayer l’existence du nouveau granule qui venait d’être découvert : le lysosome, en faisant l’inventaire de son équipement enzymatique. Pour cela, Jacques Berthet parcourait la littérature à la recherche d’enzymes dont le comportement en centrifugation différentiel s’apparente à celui de la cytochrome oxydase (mitochondries) ; c’est ainsi qu’il tomba sur la catalase. Après fractionnement d’un homogénat de foie de rat par centrifugation différentielle, cytochrome oxydase, phosphatase acide et catalase sédimentent essentiellement dans la fraction mitochondriale (la fraction des Gros Granules d’Albert Claude). Mais si l’on séparait la fraction mitochondriale en une fraction lourde (M) et une fraction légère (L), ces trois enzymes se dissocient partiellement les uns des autres, ce qui suggérait qu’au moins trois organites différents coexistent dans la fraction. Découverte au début du XXe siècle, la catalase détruit l’eau oxygénée – hautement toxique pour les cellules – qui se forme au cours de certaines réactions métaboliques. Le comportement de la catalase ressemblait à celui des lysosomes en centrifugation différentielle ; elle présentait le phénomène de latence, comme les enzymes lysosomiaux ; mais ce n’était pas une hydrolase. En montrant que la D-amino acide oxydase se comporte comme la catalase, Pierre Baudhuin et coll. ajoutèrent un troisième enzyme à la panoplie des « granules à uricase ».
Références : Baudhuin P, Beaufay H, Rahman-Li Y, Sellinger OZ, Wattiaux R, Jacques P, de Duve C Tissue fractionation studies. 17. Intracellular distribution of monoamine oxidase, aspartate aminotransferase, alanine aminotransferase, D-amino acid oxidase and catalase in rat liver tissue (1963)
Beaufay H, Jacques P, Baudhuin P, Sellinger OZ, Brethet J, de Duve C Tissue fractionation studies. 18. Resolution of mitochondrial fractions from rat liver into three distinct populations of cytoplasmic particles by means of density equilibration in various gradients (1964)
Note : La latence de la catalase est une « fausse latence » en ce sens qu’elle n’est pas due à l’imperméabilité de la membrane au substrat, comme dans le cas des lysosomes, mais au pouvoir catalytique (kcat) très élevé de la catalase par rapport à la vitesse de diffusion de l’eau oxygénée.
La fraction mitochondriale renferme trois organites différents
En 1955, dans le processus de purification de la glucose 6-phosphatase microsomiale, Henri Beaufay (Laboratoire de Chimie physiologique, Université catholique de Louvain) utilisait un acide biliaire, le désoxycholate, pour la détacher de la membrane du reticulum endoplasmique. Le désoxycholate est doté d’un fort pouvoir détergent mais il est difficile à éliminer de la préparation purifiée, ce qui est un inconvénient majeur car il exerce un effet inhibiteur sur l’enzyme. Jacques Berthet suggéra de remplacer le désoxycholate par de la digitonine, une saponine de structure complexe extraite des graines de digitale ; mise en présence de matériel biologique, ce glucoside a deux effets : à faibles doses il forme un complexe cristallin avec le cholestérol pour lequel il présente une grande affinité ; à doses plus élevées il exerce un effet détergent, d’où son emploi pour solubiliser les protéines membranaires. La digitonine peut être éliminée en ajoutant du cyclohexanol au milieu : il se forme un complexe digitonine – cyclohexanol qui cristallise et précipite.
En 1956, Henri Beaufay (Laboratoire de Chimie physiologique, Université Catholique de Louvain) entreprit une étude comparative de la latence de trois enzymes de la fraction mitochondriale, avec la collaboration de Michel Caudron, un étudiant en médecine en stage au laboratoire ; comme détergent, il utilisa la digitonine plutôt le Triton X-100 ou le désoxycholate employés habituellement. Après centrifugation d’une fraction mitochondriale traitée avec des quantités croissantes de digitonine, Beaufay et Caudron dosèrent l’activité de la catalase, de la glutamate déshydrogénase (mitochondries) et de la phosphatase acide (lysosomes) dans le surnageant. La comparaison des courbes de solubilisation montrait que la phosphatase acide était libérée dans le surnageant à une concentration en saponine vingt fois plus faible que celle nécessaire pour libérer la catalase et la glutamate déshydrogénase. Le résultat de cette expérience montrait clairement que la phosphatase acide et la catalase (qui présentaient toutes les deux le phénomène de latence) n’étaient pas localisées dans le même organite. C’était la première preuve de l’existence dans la fraction mitochondriale d’un troisième organite différent des mitochondries et des lysosomes. Cette expérience fut reproduite par Pierre Baudhuin dans le laboratoire de Christian de Duve à Rockefeller University et le résultat, publié en 1965 dans les Harvey Lectures ; l’expérience faite antérieurement par Henri Beaufay n’a pas été publiée.
Référence : Baudhuin P, de Duve C The Separation and Characterization of Subcellular Particles (1965)
Centrifugation isopycnique en gradient de densité
Les résultats d’expériences de centrifugation différentielle montraient des différences de comportement entre la cytochrome oxydase, la phosphatase acide et l’uricase. Cependant les coefficients de sédimentation étaient trop proches les uns des autres pour permettre une distinction nette. Il fallait trouver une méthode de séparation basée sur un autre critère que le volume des particules. La centrifugation différentielle sépare les organites essentiellement en fonction de leur taille (plus précisément de leur volume) alors qu’en centrifugation en gradient de densité, le critère de séparation est la densité d’équilibre de la particule dans le milieu utilisé (on parle de centrifugation isopycnique). En 1957, Henri Beaufay entreprit une adaptation technique de la centrifugation en gradient de densité à la séparation des organites subcellulaires. Il fut rejoint par Jacques Berthet qui venait de terminer un séjour dans le laboratoire d’Earl Sutherland (Department of Pharmacology, Western Reserve University School of Medicine), où il avait étudié les effets métaboliques du glucagon.
A cette époque, la centrifugation en gradient de densité en était encore au stade artisanal. Elle commençait à être utilisée dans un certain nombre de laboratoires depuis la commercialisation, en 1953, de rotors à godets basculants. La méthodologie la plus utilisée pour préparer les gradients de densité (parce que la plus facile) consistait à superposer des couches de saccharose de densités croissantes et à attendre que la diffusion atténue les différences aux interfaces. Cette technique présentait un inconvénient majeur, à la source d’artefacts de séparation : les gradients obtenus n’étant pas linéaires, la répartition des organites ne coïncidait pas strictement avec leur distribution de densité. A chaque interface entre deux couches de saccharose de densités différentes, se produisait une accumulation d’organites formant une « couche ». C’est ainsi que pendant des années on a préparé – et on continue à le faire – des « microsomes lisses » et des « microsomes rugueux ». Le problème des séparations factices fut résolu par la construction d’une machine à cames délivrant un gradient linéaire en fonction du volume. Le recueil des fractions se faisait habituellement par aspiration du liquide à partir du ménisque du gradient ou par collecte des gouttes passant par un orifice percé à la base du tube. Ces procédés provoquaient des convections au sein du gradient et un mélange partiel des couches de densités différentes. Pour pallier cet inconvénient, Beaufay construisit un sectionneur de tube. Christian de Duve, Jacques Berthet et Henri Beaufay publièrent un volumineux article de revue résumant les aspects théoriques et pratiques de la centrifugation en gradient de densité.
Référence : Duve C, Berthet J, Beaufay H Gradient centrifugation of cell particles. Theory and applications (1959)
La centrifugation en gradient de densité fut d’abord appliquée à l’analyse de la fraction mitochondriale (fraction des « Gros granules »). Les résultats de Beaufay, Bendall et Baudhuin furent présentés, en 1958, au IVe Congrès International de Biochimie, à Vienne : les particules à uricase se dissociaient nettement des mitochondries et partiellement des lysosomes dans des gradients de saccharose dans l’eau lourde ; la membrane des peroxysomes, à la différence de celle des lysosomes, est perméable au saccharose, ce qui leur confère une densité d’équilibre élevée. Ces expériences furent répétées dans des conditions expérimentales où le choc osmotique subi par les granules dans un gradient de saccharose (un soluté d’osmolarité élevée) était minimisé. En effet, en migrant des couches de faible densité du gradient vers les couches de densité élevée, la pression osmotique à laquelle les granules sont soumis est de plus en plus élevée, ce qui provoque des artefacts de comportement. Pour pallier cet inconvénient, Beaufay utilisa comme soluté un composé macromoléculaire (le glycogène ne traverse pas la bi-couche phospholipidique des membranes) dissous dans une solution iso-osmotique de saccharose. Différentes expériences de centrifugation isopycnique furent conduites à différentes osmolarités. Les résultats apportèrent la confirmation que trois populations d’organites coexistent dans la fraction des gros granules : mitochondries, lysosomes et granules à uricase, catalase et D-aminoacide oxydase ; Baudhuin ajoutera une quatrième oxydase : la lactate oxydase.
Références : Beaufay H, Bendall DS, Baudhuin P, Wattiaux R, de Duve C Tissue fractionation studies. Analysis of mitochondrial fractions from rat liver by density-gradient centrifuging (1959)
Baudhuin P, Beaufay H, Rahman-Li Y, Sellinger OZ, Wattiaux R, Jacques P, de Duve C Tissue fractionation studies. 17. Intracellular distribution of monoamine oxidase, aspartate aminotransferase, alanine aminotransferase, D-amino acid oxidase and catalase in rat liver tissue (1964)
Beaufay H, Jacques P, Baudhuin P, Sellinger OZ, Berthet J, de Duve C Tissue fractionation studies. 18. Resolution of mitochondrial fractions from rat liver into three distinct populations of cytoplasmic particles by means of density equilibration in various gradients (1964)
Triton WR-1339
Au début des années 1960, Christian de Duve avait orienté les recherches du Laboratoire de chimie physiologique vers l’étude de la stabilité de la membrane lysosomale ; il avait formulé l’ « hypothèse des suicide bags » : la rupture accidentelle de la membrane des lysosomes provoquerait la libération dans le milieu intracellulaire d’hydrolases, exposant ainsi la cellule à un danger mortel. Cette crainte était largement injustifiée : les hydrolases, actives à pH 3,5-5,0 (pH intra-lysosomal), le sont beaucoup moins au pH du cytosol : 7,2 à 7,4. Les lysosomes n’attaquent les structures cellulaires que dans les tissus nécrosés et mal vascularisés dans lesquels la diminution du pH intracellulaire altère la membrane lysosomale et libère les hydrolases dans le cytoplasme. La dénomination suicide bags pour désigner les lysosomes fut abandonnée afin d’éviter toute confusion avec le suicide des cellules par apoptose, un processus physiologique de mort cellulaire génétiquement programmée.
En recherchant des substances affectant la stabilité de la membrane lysosomale, Robert Wattiaux (Laboratoire de Chimie physiologique, Université catholique de Louvain) observa que l’addition de cholestérol à une fraction lysosomale exerçait un effet stabilisateur, mesuré par une diminution de la latence ; par contre, un détergent non-ionique, le Triton WR1339, avait un effet déstabilisateur. Ce dérivé du polyéthylène glycol avait fait l’objet de travaux au début des années 1950 : l’injection à des animaux de laboratoire exerce des effets marqués sur le taux de cholestérol hépatique et sur la cholestérolémie. Wattiaux montra que l’injection intrapéritonéale de Triton WR1339 à des rats augmentait la proportion de phosphatase acide libre. En 1962, Wattiaux et Beaufay analysèrent par centrifugation en gradient de densité une fraction mitochondriale provenant de rats ainsi traités : ils eurent la surprise de constater que la densité d’équilibre des lysosomes était considérablement diminuée alors que celles des mitochondries et des organites à catalase n’étaient pas affectées. L’examen au microscope électronique de la fraction légère riche en phosphatase acide révélait la présence de lysosomes dilatés, au contenu clarifié, gorgés de Triton WR 1339 ; la centrifugation en gradient de densité permettait la séparation partielle des trois types d’organites présents dans la fraction mitochondriale : la partie légère du gradient était enrichie en lysosomes modifiés – baptisés « tritosomes » – ; les fractions lourdes contenaient des organites entourés d’une membrane, renfermant une structure cristalloïde, et semblables aux « microbodies » de Rhodin. Dans une communication au VIth Meeting of the American Society of Cell Biology, à Houston, Christian de Duve baptisa le nouvel organite « peroxysome ». Une micrographie électronique figure dans l’article publié en 1965 par Pierre Baudhuin et coll.
Référence : Baudhuin P, Beaufay H, de Duve C Combined biochemical and morphological study of particulate fractions from rat liver. Analysis of preparations enriched in lysosomes or in particles containing urate oxidase, D-amino acid oxidase, and catalase (1965)
Sidney Goldfisher, un ancien collaborateur d’Alex Novikoff, mit au point une réaction cytochimique mettant en évidence l’activité peroxidative de la catalase, en adaptant la technique développée par Graham et Karnovsky pour détecter la peroxydase de raifort. L’oxydation de la 3,3’-diaminobenzidine en présence de peroxyde d’hydrogène provoque sa polymérisation ; il se forme un précipité dense aux électrons ; à pH 9.0, la réaction est spécifique de la catalase. La réaction de Golfisher est utilisable en microscopie optique et en microscopie électronique.
Références : Graham Jr RC, Karnovsky MJ The early stages of absorption of injected horseradish peroxidase in the proximal tubules of mouse kidney: ultrastructural cytochemistry by a new technique (1966)
Goldfisher, S The cytochemical localization of peroxidative activities in peroxisomes (microbodies) and mitochondria (1968)
Une famille d’organites
Les peroxysomes sont présents dans toutes les cellules eucaryotes, des levures aux cellules humaines. Ils forment une famille d’organites comprenant les glyoxysomes. Leur équipement enzymatique varie selon le type de cellule et compte une centaines de protéines et d’enzymes différents, parmi lesquels des oxydases qui catalysent l’oxydation (l’enlèvement d’hydrogène) de divers substrats et transfèrent les électrons sur l’oxygène moléculaire :
R-H2 + O2 → R + H2O2
Le peroxyde d’hydrogène produit est décomposé par un autre enzyme des peroxysomes, la catalase :
2 H2O2 → 2 H2O + O2
Les premiers substrats physiologiques caractérisés furent des acides aminés (de la série D), des α-hydroxy-acides et l’acide urique. Les peroxysomes sont des structures dynamiques à un double point de vue : ils sont en constant renouvellement, leur durée de vie n’excédant pas cinq jours et ils sont capables de se déplacer le long du réseau de microtubules. Ils seraient connectés entre eux par de fins filaments.
Les mitochondries et les peroxysomes consomment 20% de l’oxygène utilisé par les hépatocytes. Dans ces deux organites, le principal accepteur d’électrons est l’oxygène moléculaire. Il est réduit en eau dans les mitochondries et en peroxyde d’hydrogène dans les peroxysomes. Ce produit est fortement toxique pour les cellules ; il donne naissance aux radicaux libres O2- (ion superoxyde) et OH– (radical hydroxyle), dont les électrons non appariés sont extrêmement réactifs et peuvent altérer irréversiblement les acides nucléiques, les protéines et les lipides cellulaires. Sten Orrenius (Karolinska Institutet, Stockholm), puis Seamus V. Lennon (Department of Biology, Saint-Patrick’s College, Maynooth, Irlande) ont, indépendamment l’un de l’autre, étudié l’action du peroxyde d’hydrogène sur les caspases : (i) de faibles concentrations intracellulaires d’H2O2 déclenche leur activation et l’apoptose ; (ii) à forte concentration, H2O2 oxyde un résidu cystéine dans leur site actif ; l’apoptose est inhibée et la cellule meurt par nécrose.
Références : Hampton MB, Orrenius S Dual regulation of caspase activity by hydrogen peroxide: implications for apoptosis (1997)
Lennon SV, Martin SJ, Cotter TG Dose-dependent induction of apoptosis in human tumour cell lines by widely diverging stimuli (1991)
C’est assez dire que la destruction du peroxyde d’hydrogène est vitale pour la cellule ; c’est pourquoi, malgré la diversité de leur équipement enzymatique selon les tissus, les peroxysomes renferment tous de la catalase. Cet enzyme ubiquitaire fut découvert en 1900 par le chimiste Oscar Loew (United States Department of Agriculture, Washington), un ancien élève de Justus von Liebig à l’université de Munich. La catalase consomme H2O2 au fur et à mesure de sa formation grâce à sa capacité catalytique élevée : à vitesse maximale, elle catalyse 200.000 réactions par seconde ; la seule limitation à sa capacité catalytique est la vitesse de diffusion du substrat. David Keilin et Edward F. Hartree (The Molteno Institute, University of Cambridge) montrèrent que la catalase est une hémoprotéine pouvant agir comme une peroxydase.
Références : Loew O A New Enzyme of General Occurrence in Organisms (1900)
Keilin D, Hartree EF On some properties of catalase haematin (1936)
Keilin D, Hartree EF On the mechanism of the decomposition of hydrogen peroxide by catalase (1938)
Lorsque la concentration locale en peroxyde d’hydrogène est élevée, la catalase provoque la dismutation du peroxyde d’hydrogène en oxygène moléculaire et en eau :
H2O2 + H2O2 → O2 + 2 H2O
Lorsque la concentration locale en peroxyde d’hydrogène est faible, la catalase oxyde des substrats donneurs d’électrons en utilisant le peroxyde d’hydrogène produit par les autres enzymes :
R-H2 + H2O2 → R + 2 H2O
Cette réaction de peroxydation confère aux peroxysomes un rôle dans la détoxification d’une série de substances introduites dans l’organisme par voies orale ou respiratoire dans l’organisme : phénols, alcool, méthanol, acide formique, formaldéhyde… Les réactions de peroxydation de la catalase sont surtout actives dans le foie et le rein des mammifères.
Fonction des peroxysomes
La β-oxydation des acides gras est une voie catabolique qui permet aux cellules eucaryotes de récupérer l’énergie stockée dans leurs chaînes hydrocarbonées ; elle constitue une source majeure d’énergie pour les êtres vivants. Elle fut, dans son principe, découverte en 1904 par Georg Franz Knoop (Albert Ludwig Universität Freiburg) ; la preuve expérimentale de son existence fut apportée un demi-siècle plus tard par Feodor F.K. Lynen (prix Nobel de physiologie ou médecine en 1964) qui mit d’abord en évidence le rôle de l’acétyl-CoA dans le métabolisme des acides gras, avant de décrire la séquence enzymatique de leur catabolisme. Élève du chimiste Heinrich O. Wieland (prix Nobel de chimie en 1927), Lynen était à la tête du Max-Planck-Institut für Zell Chemie, une structure spécialement créée pour lui à l’initiative d’Otto Warburg. Pour reconnaître sa contribution, la β-oxydation porte aussi l’appellation « hélice de Lynen », le terme « hélice » faisant référence au fait qu’à la suite des quatre réactions constituant ce processus on ne revient pas à la molécule initiale, comme dans le cycle des acides tricarboxyliques (molécule initiale : oxalo-acétate) ou dans le cycle de l’urée (ornithine), mais à un acide gras raccourci de deux unités carbonées. Les première et troisième réactions de l’hélice de Lynen sont des oxydations catalysées par deux déshydrogénases. La première déshydrogénation aboutit à la création d’une double liaison entre le carbone β et le carbone suivant, suivie de l’addition d’une molécule d’eau par une hydratase à la double liaison ainsi créée. Le β-hydroxyacyl est oxydé par une seconde déshydrogénase et une coupure par une thiolase libère un fragment en C2. Cette séquence de réactions se répète autant de fois qu’il est nécessaire pour dégrader complètement la molécule d’acyl-CoA en molécules d’acétyl-CoA (C2).
Références : Knoop F Der Abbau aromatischer Fettsäuren im Tierkörper (1904)
Lynen F, Reichert E Zur chemischen Struktur der “aktivierten Essigsäure” (1951)
Lynen F Functional group of coenzyme A and its metabolic function (1953)
Terrance G. Cooper et Harry Beevers (Department of Biological Sciences, Purdue University) montrèrent que dans l’endosperme des graines de Ricinus communis (castor bean) les enzymes de la β-oxydation sont localisés dans des granules bio chimiquement proches des peroxysomes mais différents : les glyoxysomes. Le clofibrate – éthyl 2-(4-chlorophénoxy) iso butyrate – est un agent thérapeutique qui modifie le métabolisme lipidique. L’examen au microscope électronique d’hépatocytes de rats auxquels cette substance a été administrée révèle une prolifération des peroxysomes. Parallèlement, l’oxydation des acides gras est significativement augmentée. A la suite de ces observations, Christian de Duve et Paul Lazarow (The Rockefeller University) établirent que l’oxydation du palmitoyl-CoA se déroule dans les peroxysomes d’hépatocytes de rats ayant reçu du clofibrate. En 1978, Lazarow montra qu’en plus de l’acyl CoA oxydase, ces organites contiennent d’autres enzymes intervenant dans l’oxydation des acides gras en fonction de la longueur de leur chaîne hydrocarbonée : la vitesse d’oxydation, nulle avec l’acide butyrique (C4) comme substrat, augmente avec l’acide octanoïque (C8), l’acide laurique (C12), l’acide palmitique (C16) ; il en conclut que les peroxysomes oxydent préférentiellement les acides gras à longues chaînes.
Références : Cooper TG, Beevers H β-Oxidation in glyoxysomes from castor bean endosperm (1969)
Lazarow PB, De Duve C A fatty acyl-CoA oxidizing system in rat liver peroxisomes: enhancement by clofibrate, a hypolipidemic drug (1976)
Lazarow PB Rat liver peroxisomes catalyze the beta-oxidation of fatty acids (1978)
La β-oxydation dans les mitochondries présente des différences avec celle qui se déroule dans les peroxysomes : (i) dans les mitochondries, l’enzyme qui catalyse la première réaction du processus est une déshydrogénase qui transfère les électrons du FADH2 à la chaîne respiratoire ; dans les peroxysomes, c’est une oxydase qui transfère les électrons à l’oxygène avec production de peroxyde d’hydrogène (H2O2) ; hautement toxique pour la cellule, il est immédiatement détruit par la catalase sur son lieu de production. (ii) Dans les peroxysomes hépatiques la dégradation des acides gars s’arrête au stade C4, ou C3 si l’acide gras comprend un nombre impair de carbones (propionyl-CoA). (iii) L’acyl CoA-synthétase catalyse l’association au coenzyme A des acides gras présents dans le cytosol :
R-COOH + ATP + CoA-SH ↔ CoA-S-OC-R + AMP + PPi
Les acides gras activés franchissent la membrane mitochondriale externe en s’associant à la carnitine, une petite molécule en C4 portant un groupe carboxyl en C1 et une fonction ammonium quaternaire en C4. Pour passer de l’espace intermembranaire dans la matrice mitochondriale, où se déroule la β-oxydation, l’acyl-carnitine traverse la membrane mitochondriale interne en utilisant un transporteur spécifique, la carnitine/acylcarnitine translocase. Dans les peroxysomes, les acides gras utilisent un transporteur à cassette ATP (ATP-binding cassette transporter) de la membrane peroxysomale, sans association préalable à une molécule de carnitine. Les mitochondries oxydent les acides gras dont la chaîne n’excède pas 20 C ; les peroxysomes oxydent les acides gras à longues ou très longues chaînes (plus de 20 C), les acides gras à chaînes ramifiées et les acides gras dicarboxyliques à longue chaîne. Il en est de même pour la chaîne latérale des prostaglandines, thromboxanes et leucotriènes. Ces composés, regroupés sous le nom d’éicosanoïdes, sont des produits d’oxydation d’acides gras poly-insaturés en C18 (acide γ-linolénique) ou en C20 (acide arachidonique, acide eicosapentaénoïque). Prostaglandines, thromboxanes, et prostacyclines forment un sous-groupe au sein de cette famille de molécules complexes. Les leucotriènes sont les produits d’oxydation d’acide gras en C20 (acide arachidonique, acide dihomo-γ-linolénique, acide eicosapentaénoïque) par la 5-lipoxygénase. Ils appartiennent aussi à la famille des eicosanoïdes et se caractérisent par la présence dans leur formule chimique de trois doubles liaisons conjuguées :
-C=C-C=C-C=C-
Ces molécules sont des médiateurs d’une grande importance physiologique : les prostaglandines jouent un rôle essentiel dans les réactions inflammatoires, les thromboxanes, dans la coagulation sanguine, les leucotriènes, dans la contraction musculaire.
La β-oxydation dans les cellules végétales et chez les levures se déroule exclusivement dans les peroxysomes, à la différence de ce qui se passe dans les cellules animales. Elle prend toute son importance au moment de la germination des graines oléagineuses, en fournissant de l’acétyl CoA au cycle du glyoxylate au cours duquel sont synthétisés les glucides nécessaires à la croissance des plantes (voir paragraphe suivant). Les acides gras dont le Cβ porte un groupe méthyle ne sont pas dégradés par β oxydation. Ils empruntent une voie catabolique mineure : l’α-oxydation qui comporte trois étapes : (i) l’acyl-CoA est oxydé par une hydroxylase (dioxygénase) ; (ii) l’acide gras oxydé est clivé par une lyase en aldéhyde et formyl-CoA (en C1) ; (iii) une oxydase transforme l’aldéhyde en acide gras raccourci d’un carbone. Le groupe méthyle étant maintenant en position α, le catabolisme de l’acide gras peut se poursuivre par β oxydation. Le phytol, un alcool diterpénique présent chez les plantes et précurseur des vitamines D et E, est catabolisé par α-oxydation. Le déficit en hydroxylase catalysant la première étape de l’α-oxydation est la cause de la maladie de Refsum. Cette pathologie du groupe des leucodystrophies est caractérisée par une accumulation d’acide phytanique dans le sang et les tissus entraînant un déficit de l’audition, de la vision et des facultés intellectuelles.
Les plasmalogènes sont des alkényl-acyl-glycérophospholipides ou glycérophospholipides avec une liaison vinyl-éther – au lieu d’une liaison ester – en position sn-1. Je rappelle la formule de la liason vinyl-éther :
-O-CH=CH-
Le glycérol est substitué sur le carbone C1 (numérotation stéréospécifique sn-1) par un alcool gras (liaison vinyl-éther) ; sur C2 (sn-2), par un radical acyle (liaison ester) qui est souvent l’acide docosahexaénoïque (en C22) ou l’acide arachidonique (en C20). Le C3 (sn-3) du glycérol porte une phospho-choline (un alcool aminé abondant dans le muscle cardiaque), ou une phospho-éthanolamine (dans le cerveau), plus rarement un phospho-insositol ou une phospho-sérine (un acide aminé portant un groupe hydroxyle sur le Cβ). Comme le soulignent Narasimhan Nagan et Raphael A. Zoeller (Boston University School of Medicine), la présence de la liaison vinyl-éther confère aux plasmalogènes des propriétés anti-oxydantes vis-à-vis des espèces réactives de l’oxygène, renforcées par la présence sur le C2 du glycérol d’acide gras polyinsaturés oméga-3 et oméga-6.
Référence : N. Nagan, R. A. Zoeller, Plasmalogens: Biosynthesis and functions (2001).
Les plasmalogènes (1-alkyl-1-ényl-2-acyl glycérophosphoéthanolamines) sont très abondants dans le cerveau ; ils sont des constituants essentiels (près de 70%) des gaines de myéline entourant et protégeant les axones des cellules nerveuses. Dans le myocarde, ils représentent près de la moitié des phospholipides. Ils sont aussi présents dans certains cellules sanguines (polymorphonucléaires neutrophiles, macrophages, facteur d’agrégation des plaquettes sanguines) et dans la glande thyroïde. Ils sont peu abondants dans le foie et le rein. La biosynthèse des plasmalogènes est particulièrement active dans les cellules du système nerveux central. Au début des années 1980, il fut établi que la molécule de départ de la synthèse des glycérolipides, y compris ceux possédant une fonction vinyle-éther, est le dihydroxy acétone phosphate (DHAP), formé selon la réaction :
Acyl-DHA + ATP → Acyl-DHAP + ADP
En 1982, Amiya K. Hajra et James E. Bishop (Department of biological chemistry, University of Michigan, Ann Arbor) montrèrent que les enzymes catalysant les deux premières réactions de la synthèse des plasmalogènes sont localisés dans les peroxysomes. Le dihydroxy acétone phosphate, synthétisé dans le cytosol, franchit la membrane peroxysomale et pénètre dans la matrice où il est acylé (liaison ester) par la dihydroxy acétone phosphate acyl transférase, un enzyme caractérisé en 1981 par Lawrence M. Ballas et Robert M. Bell (Department of biochemistry, North Carolina State University) :
Acyl-CoA + DHAP → 1-acyl-glycérone-3P + CoA
Au cours de l’étape suivante, la 1-alkyl-DHAP synthase catalyse la substitution de l’acide gras lié au DHAP par un alcool gras aliphatique à longue chaîne (liaison éther), synthétisé dans le cytosol et qui a franchi la membrane peroxysomale :
1-acyl-glycérone-3P + alcool gras → 1-alkyl-DHAP + acide gras
L’exportation du 1-alkyl-DHAP vers le reticulum endoplasmique, où se déroulent les étapes suivantes de la synthèse des plasmalogènes, est catalysée par l’enzyme membranaire 1-alkyl-DHAP réductase :
1-alkyl-DHAP + NADPH + H+ → 1-alkyl-glycérol-3-P + NADP
Masanori Honsho, Shunsuke Asaoku et Yukio Fujiki (University of Hyogo, Kobe) ont montré que la production de plasmalogènes est régulée (down-regulation) par l’activité de l’acyl-CoA réductase 1 (1-alkyl-DHAP réductase). Ce complexe enzymatique membranaire est sensible à la teneur en plasmalogènes; en cas de déficience, son activité augmente; lorsque le taux de plasmalogènes revient à la normale, un mécanisme de rétroaction négative (negative feedback mechanism) se met en place et la vitesse de dégradation de l’enzyme s’accélère.
Références : Hajra AK, Bishop JE Glycerolipid biosynthesis in peroxysomes via the acyl dihydroxyacetone pathway (1982)
Ballas LM, Bell RM Topography of glycerolipid synthetic enzymes Synthesis of phosphatidylserine, phosphatidylinositol and glycerolipid intermediates occurs on the cytoplasmic surface of rat liver microsomal vesicles (1981)
Honsho M, Asaoku S, Fujiki Y Posttranslational regulation of fatty acyl-CoA reductase 1, Far1, controls ether glycerophospholipid synthesis (2010)
On sait, par le témoignage de ses collaborateurs et collègues, que vers le milieu du XVIIIe siècle des cristaux de cholestérol furent isolés à partir de calculs biliaires par François Poulletier de La Salle, Conseiller au Parlement de Paris et amateur de chimie. Ce lipide de la famille des stérols est un précurseur des hormones stéroïdes et des acides biliaires, et un constituant des membranes cellulaires, notamment de la membrane plasmique. La biosynthèse du cholestérol est une voie anabolique complexe faisant intervenir plus de 30 enzymes différents. Dans le cytosol des cellules hépatiques et intestinales, l’acétoacétyl CoA thiolase catalyse la condensation de deux molécules d’acétyl-CoA (C2) en acéto-acétyl-CoA (C4), qui est converti successivement en 3-hydroxy-3-méthylglutaryl-CoA (C6) par la 3-hydroxy-3-méthylglutaryl-CoA synthase, puis en mévalonate (C6) par la 3-hydroxy-3-méthylglutaryl-CoA réductase. La mévalonate kinase phosphoryle l’acide mévalonique en consommant une molécule d’ATP. L’aboutissement de la voie biosynthétique du cholestérol dite « voie du mévalonate » est la formation d’un dérivé isoprénoïde, l’isopentényl pyrophosphate (C5). La biosynthèse se poursuit par la condensation de six molécules d’isopentényl pyrophosphate en squalène (C30).
On a longtemps cru que la biosynthèse du cholestérol se déroulait seulement dans le cytosol et le réticulum endoplasmique. Après la découverte que des enzymes impliqués dans cette voie portent des signaux d’adressage peroxysomal PTS, on a établi que les peroxysomes interviennent à plusieurs niveaux dans cette biosynthèse : (i) dans les étapes précédant la voie du mévalonate : la condensation de molécules d’acétyl-CoA pour former l’hydroxy-méthylglutaryl-CoA, catalysée par l’acétoacétyl-CoA thiolase et la 3-hydroxy-3-méthylglutaryl-CoA synthase ; (ii) dans les étapes de la voie du mévalonate aboutissant à la conversion du mévalonate en isoprénoïdes. La phosphorylation du mévalonate par la mévalonate kinase et la décarboxylation du mévalonate 5-pyrophosphate en isopentényl 5-pyrophosphate se déroulent en grande partie dans la matrice peroxysomale ; de même que la condensation par isopentényl-diphosphate isomérase et la farnésyl pyrophosphate synthase de trois unités d’isoprène (C5) en farnésyl-pyrophosphate (C15), l’intermédiaire principal de la voie du mévalonate. Les précurseurs isoprénoïdes sont alors transférés vers le réticulum endoplasmique. Le transport entre organites est assuré par des protéines de type SCP 2 (Sterol Carrier Protein). Un enzyme membranaire du reticulum, dont le site actif est tourné vers le cytosol, la squalène synthase, catalyse la condensation réductrice de deux molécules de farnésyl-pyrophosphate en squalène (C30). Une cyclase assure la conversion de la structure linéaire du squalène-2,3-oxyde en structure cyclique du lanostérol (C30). Une série de 19 réactions enzymatiques réalisent la synthèse finale du cholestérol.
Référence : Kovacs WJ, Krisans SK The role of peroxisomes in cholesterol biosynthesis (2003)
La bile est un liquide contenant, outre des électrolytes, des pigments (bilirubine, biliverdine), du cholestérol, des phospholipides et des sels biliaires, formés par conjugaison d’acides biliaires avec les acides aminés glycine ou taurine ; la biosynthèse des acides biliaires est un processus métabolique mettant en œuvre une coopération entre plusieurs compartiments subcellulaires, principalement le réticulum endoplasmique et les peroxysomes. Les acides biliaires, dits primaires, cholique et chénodésoxycholique, et secondaires, désoxycholique et lithocholique, sont des stéroïdes en C24 dérivés du cholestérol (C27). Dans les cellules hépatiques, cette conversion met en jeu une cascade de vingt enzymes et consomme, chez l’homme, environ la moitié de la production journalière de cholestérol ; le reste est destiné à la membrane plasmique des cellules, à la synthèse des hormones stéroïdiennes et de la vitamine D. La voie, dite classique, de biosynthèse des acides biliaires débute par l’oxydation du cholestérol, catalysée par un enzyme membranaire du reticulum endoplasmique, la cholestérol 7α-hydroxylase :
cholestérol + NADPH + H+ + O2 → 7 α-hydroxycholestérol + NADP+ + H2O
Le produit final de cette voie est l’acide cholique. La cholestérol 7α-hydroxylase catalyse l’étape limitante de la conversion du cholestérol en acides biliaires et régule l’homéostasie du cholestérol. La voie, dite alternative, de biosynthèse des acides biliaires débute aussi par une oxydation du cholestérol, catalysée par un enzyme de la membrane mitochondriale interne, la stérol-27-hydroxylase :
cholestérol + NADPH + H+ + O2 → 27 OH-Cholestérol + NADP+ + H2O
Le produit final de cette voie hépatique minoritaire est l’acide chénodésoxycholique. Les deux hydroxylases catalysant les réactions ci-dessus sont des mono-oxygénases de la famille des cytochromes P450.
Russel F. Hanson et Gale Williams (Department of Medicine, University of Minnesota Medical School, Minneapolis) isolèrent, à partir de bile humaine, un premier intermédiaire entre le cholestérol et l’acide cholique : l’acide 3α,7α,12α-trihydroxy-5β-cholestanoïque (C24). Jan I. Pedersen et Johan Gustafsson (Chalmers University of Technology, Gothenburg) montrèrent qu’une fraction peroxysomale de foie de rat, isolée par centrifugation sur un gradient de Percoll à partir d’une fraction mitochondriale légère, catalyse la conversion de cet intermédiaire en acide cholique. Une contamination de la fraction peroxysomale par des mitochondries n’étant pas exclue, Pedersen et coll. raffinèrent leur méthode de préparation en remplaçant le Percoll par un gradient de saccharose et en établissant la distribution d’enzymes marqueurs. Ils étudièrent en détail la cinétique de la réaction d’oxydation peroxysomale de l’acide 3α,7α,12α-trihydroxy-5β-cholestanoïque et soulignèrent l’importance de l’estérification par le CoA. Le groupe de Pedersen montra que la conjugaison de l’acide cholique avec les acides aminés taurine et glycine s’effectue aussi dans les peroxysomes. Les acides biliaires ainsi solubilisés et conjugués sont évacués vers les canalicules biliaires.
Références : Russel F. Hanson RF, et Gale Williams G The isolation and identification of 3 alpha, 7 alpha-dihydroxy-5 beta-cholestan-26-oic acid from human bile (1971)
Pedersen JI, Gustafsson J Conversion of 3 alpha, 7 alpha, 12 alpha-trihydroxy-beta-cholestanoic acid into cholic acid by rat liver peroxisomes (1980).
Kase F, Björkem I, Pedersen JI Formation of cholic acid from 3 alpha, 7 alpha, 12 alpha-trihydroxy-5 beta-cholestanoic acid by rat liver peroxisomes (1983)
Björkhem I, Kase BF, Pedersen JI Mechanism of peroxisomal 24-hydroxylation of 3 alpha,7 alpha,12 alpha-trihydroxy-5 beta-cholestanoic acid in rat liver (1984)
Kase BF, Prydz K, Björkhem I, Pedersen JI Conjugation of cholic acid with taurine and glycine by rat liver peroxisomes (1986)
Ostlund Farrants AK, Björkhem I, Pedersen JI Identification of 3 alpha, 7 alpha, 12 alpha-trihydroxy-5 beta-cholest-24-enoic acid as an intermediate in the peroxisomal conversion of 3 alpha,7 alpha,12 alpha-trihydroxy-5 beta-cholestanoic acid to cholic acid (1989)
En 1991, Harald Osmundsen, Jon Bremer (Institute for Medical Biochemistry, University of Oslo) et Jan I. Pedersen identifièrent, dans une fraction peroxisomale de foie de rat, un second intermédiaire dans la conversion de l’acide 3α,7α,12α-trihydroxy-5β-cholestanoïque en acide cholique. Cette réaction nécessite que le milieu d’incubation contienne du NAD+, en plus du CoA, de l’ATP et du Mg2+. L’intermédiaire est l’acide 3α,7α,12α-trihydroxy-5β-cholest-24-énoïque, avec une double liaison en position δ24. Les auteurs proposent donc que le raccourcissement de la chaîne latérale des précurseurs des acides biliaires se fasse selon un mécanisme de β-oxydation : (i) activation du précurseur en ester de CoA par la Bile Acyl-CoA Synthetase ; (ii) oxydation avec introduction d’une double liaison par l’acyl-CoA oxydase FAD-dépendante, avec transfert des électrons à l’O2 et production d’H2O2 ; (iii) hydratation et déshydrogénation par la D-bifunctional protein (un déficit en cet enzyme bloque la production d’acides biliaires matures) ; (iv) clivage par la thiolase en acide biliaire en C24 et propionyl-CoA.
Référence : Osmundsen H, Bremer J, Pedersen JI Metabolic aspects of peroxisomal &beta-oxydation (1991)
Enfin, les peroxysomes participent à la photorespiration au cours de laquelle les plantes consomment de l’oxygène et produisent du gaz carbonique ; ils renferment un enzyme impliqué dans ce processus, la glycolate oxydase qui catalyse la réaction :
glycolate + O2 → glyoxylate + H2O2
(voir le paragraphe consacré au cycle oxydatif photosynthétique du carbone dans le chapitre « Chloroplastes »)
Glyoxysomes
Il existe un autre mécanisme, différent de la β-oxydation, qui permet aux cellules végétales et aux graines riches en lipides d’utiliser l’énergie des acides gras ; ce processus permet aux graines de germer et aux plantules de croître avant que la photosynthèse devienne fonctionnelle. Chez les bactéries, les champignons, les protistes et les plantes (mais pas chez les mammifères), le cycle du glyoxylate est une variante du Cycle des acides tricarboxyliques. Il fut découvert par Hans Kornberg dans le laboratoire de Hans Krebs (Medical Research Council Cell Metabolism Research Unit, Department of Biochemistry, University of Oxford). Il porte le nom de l’un des intermédiaires du cycle, l’anion glyoxylate, un acide carboxylique en C2. La conversion des acides gras en sucres se fait par une suite de réactions au cours desquelles les groupes acétyl fournis par l’acétyl-CoA sont condensés en succinate. Au cours du séjour sabbatique d’Harry Beevers (University of California, Santa Cruz) à Oxford, Krebs lui suggéra de collaborer avec Kornberg sur la conversion des acides gras en hydrates de carbone chez les plantes ; ils montrèrent que deux enzymes du cycle du glyoxylate, la malate synthase et l’isocitrate lyase, sont présents dans l’endosperme de graines de ricin. David Canvin et Beevers (Department of Biological Sciences, Purdue University, Lafayette) confirmèrent que l’endosperme des graines de ricin possède les enzymes catalysant la conversion d’acides gras en sucre, en mettant en contact des coupes de tissu avec une série de substrats – acétate, succinate, malate – marqués au C14. L’étudiant post-doctoral Bill Breidenbach établit, par centrifugation en gradient de densité, la localisation de la malate synthase et de l’isocitrate lyase dans des organites plus denses que les mitochondries, que Beevers nomma « glyoxysomes ».
Références : Kornberg HL, Krebs HA Synthesis of Cell Constituents from C2-Units by a Modified Tricarboxylic Acid Cycle (1957)
Kornberg HL, Beevers H The glyoxylate cycle as a stage in the conversion of fat to carbohydrate in castor beans (1957)
Kornberg HL, Beevers H A mechanism of conversion of fat to carbohydrate in the castor bean (1957)
Canvin DT, Beevers H Sucrose Synthesis from Acetate in the Germinating Castor Bean: Kinetics and Pathway (1961)
Breidenbach RW, Beevers H Association of the glyoxylate cycle enzymes in a novel subcellular particle from castor bean endosperm (1967)
Cooper TG Beevers H Mitochondria and Glyoxysomes from Castor Bean Endosperm. Enzyme Constituents and Catalytic Capacity (1969)
Les glyoxysomes sont une forme spécialisée de peroxysomes, présents dans les tissus de stockage des lipides des graines en cours de germination et chez certains champignons filamenteux. Ils prennent naissance dans le réticulum endoplasmique et se multiplient en se divisant par fission. De forme sphérique ou ovoïde, ces organites (0,5 à 1,5 micromètre) s’associent aux corpuscules lipidiques des graines, dans lesquels ils puisent leurs substrats. Une membrane simple entoure une matrice contenant parfois une structure cristalline d’enzymes concentrés. La transformation rapide de l’acétyl-CoA, issu de la β-oxydation des acides gras, en succinate dans le cycle du glyoxylate fournit les glucides nécessaires à la croissance : le succinate est exporté vers les mitochondries puis transformé en glucose dans le cytosol. A la fin de la germination, lorsque la photosynthèse se met en place et que la chlorophylle verdit la plante, les glyoxysomes laissent progressivement la place aux peroxysomes foliaires, qui sont le siège de la photo-respiration. Les glyoxysomes ne possèdent pas de génome propre ; leurs protéines sont codées par les gènes nucléaires et importées depuis le cytosol.
James Hogg et Miklos Müller (The Rockefeller University, New York) ont montré que chez le protiste Tetrahymena pyriformis, le Cycle des acides tricarboxyliques et Cycle du glyoxylate (anaérobie) opèrent dans des organites différents : dans les mitochondries pour le premier, dans les peroxysomes pour le second ; ils ont établi la présence d’isocitrate lyase, et de malate synthase (Cycle du glyoxylate) dans les granules contenant aussi la glyoxylate oxydase, la catalase et la L-α-hydroxy acide oxydase.
Référence : Müller M, Hogg JF, de Duve C Distribution of tricarboxylic acid cycle enzymes and glyoxylate cycle enzymes between mitochondria and peroxisomes in Tetrahymena pyriformis (1968)
Glycosomes
La glycolyse est une voie catabolique anaérobie productrice d’énergie, qui se déroule dans le cytosol. En 1977, Frederik R. Opperdoes et Piet Borst (Section for Medical Enzymology and Molecular Biology, Laboratory of Biochemistry, University of Amsterdam) identifièrent chez Trypanosoma brucei un organite qu’ils nommèrent « glycosome » parce qu’il renferme la majeure partie des enzymes de la glycolyse (7 à 9 sur les 10 enzymes). Les glycosomes sont présents chez les protistes de l’ordre des Kinétoplastidés (Trypanosoma, Leishmania) et chez les Diplonémidae (plancton des milieux aquatiques). On peut supposer que la séquestration des enzymes et des substrats au sein d’un même organite augmente le flux glycolytique et la production d’énergie, tout en protégeant le Trypanosome contre l’accumulation d’intermédiaires phosphorylés potentiellement toxiques.
Référence : Opperdoes FR, Borst P Localization of nine glycolytic enzymes in a microbody-like organelle in Trypanosoma brucei: the glycosome (1977)
Les glycosomes sont des organites entourés d’une membrane simple, appartenant à la famille des peroxysomes ; ils n’ont pas de génome propre. Leurs protéines sont codées par les gène nucléaires et synthétisées dans le cytosol, d’où elles sont importées en utilisant la machinerie des protéines PEX (peroxines). Les glycosomes sont des organites d’une remarquable plasticité, ce qui leur permet de s’adapter au cycle de vie du parasite dans l’estomac et l’intestin de l’insecte ou dans les cellules et le sang de l’homme. C’est ainsi qu’en plus de la glycolyse, ils sont impliqués dans le métabolisme des lipides : β-oxydation des acides gras, biosynthèse des éthérophospholipides. Les parasites n’ayant pas l’équipement enzymatique nécessaire à la synthèse des purines, les glycosomes offrent une voie de secours (purine salvage) qui leur permet de récupérer les bases puriques – adénine, guanine, hypoxanthine – et de les convertir en nucléotides monophosphate : AMP, GMP, IMP.
Hydrogénosomes
Donald G. Lindmark et Miklos Müller (The Rockefeller University, New York) étudièrent la distribution de la pyruvate synthase et de l’hydrogénase dans des fractions obtenues par centrifugation différentielle et en gradient de densité à partir d’homogénats de Trichomonas fœtus, un parasite du tube digestif et des organes génitaux ; ils montrèrent que ces deux enzymes sont localisées dans un organite subcellulaire contenant la malate déshydrogénase et l’α-glycérophosphate déshydrogénase. Ce « microcorpuscule », de même taille – 1 micromètre – que les microbodies, ne renfermait ni catalase ni NADH oxydase ; il était donc différent des peroxysomes. Comme il intervient dans la dégradation du pyruvate en libérant des électrons et en produisant de l’hydrogène moléculaire, Lindmark et Müller proposèrent de l’appeler « hydrogénosome ».
Référence : Lindmark DG, Müller M Hydrogenosome, a Cytoplasmic Organelle of the Anaerobic Flagellate Tritrichomonas foetus, and Its Role in Pyruvate Metabolism (1973)
Les hydrogénosomes sont des organites que l’on trouve chez des parasites anaérobies comme les trichomonades et, d’une manière plus générale, chez des eucaryotes unicellulaires – protozoaires, certains champignons, ciliés – vivant dans des milieux pauvres en oxygène – microaérophiles – ou anaérobies. Ils existe aujourd’hui un consensus pour admettre qu’il existe une parenté entre mitochondries et hydrogénosomes : les eucaryotes qui possèdent des hydrogénosomes n’ont pas de mitochondries ; les deux organites ont une double membrane entourant une matrice, dans laquelle la membrane interne projette des crêtes ; ils utilisent le même complexe de translocation protéique TOM/TIM (Translocase Outer Membrane/Translocase Inner Membrane) pour importer les métabolites – dont le pyruvate, issu de la glycolyse cytosolique – et pour insérer des protéines dans leurs membranes. Certains spécialistes vont plus loin : les hydrogénosomes seraient des mitochondries modifiées et les deux organites descendraient d’une alpha-protéobactérie commune. A la différence des mitochondries, les hydrogénosomes n’ont pas de génome, à l’exception du cilié Nyctotherus ovalis et du straménopile Blastocystis, ce qui laisse supposer que les génomes des hydrogénosomes des autres eucaryotes aient pu être perdus au cours de l’évolution.
Références : Ricard G, de Graaf RM, Duthil BE, Duarte I, van Alen TA, van Hoek AH, Boxma B, van der Staay GWM, Moon-van der Staay SY, Chang WJ, Landweber LF, Hackstein JHP, Huynen MA Macronuclear genome structure of the ciliate Nyctotherus ovalis: single-gene chromosomes and tiny introns (2008)
Denoeud F, Roussel M, Noel B, Wawrzyniak I, Da Silva C, Diogon M, Viscogliosi E, Brochier-Armanet C, Couloux A, Poulain J, Segurens B, Anthouard V, Texier C, Blot N, Poirier P, Choo Ng G, Tan KSW, Artiguenave F, Jaillon O, Aury JM, Delbac F, Wincker P, Vivares CP, El Alaoui H Genome sequence of the stramenopile Blastocystis, a human anaerobic parasite (2011)
Autre différence avec les mitochondries : les hydrogénosomes ne possèdent ni cytochromes ni oxydations phosphorylantes mais, en anaérobiose, ils se comportent comme des organites respiratoires produisant de l’ATP à partir de pyruvate :
CH3-CO-COOH + H2O → CH3-COOH + CO2 + 2 e– + 2 H+
La conversion de pyruvate en acétyl-CoA est catalysée par la pyruvate : ferredoxine oxydoréductase ; les électrons libérés au cours de la réaction sont transférés sur la ferredoxine ; l’hydrogénase capte les électrons de la ferredoxine pour réduire les protons en hydrogène moléculaire (d’où l’appellation « hydrogénosome ») :
2 e– + 2 H+ → H2
Il faut noter que les protons sont utilisés comme accepteurs d’électrons par un nombre restreint d’êtres vivants anaérobies, probablement parce qu’ils sont peu efficaces. La formation d’hydrogène requiert en effet un niveau de potentiel beaucoup plus élevé (50 kilocalories) que celui du couple eau/oxygène :
2 H2O → 4 H+ + O2 + 4 e–
Je rappelle que, chez les mitochondries, l’accepteur final des électrons est l’oxygène moléculaire. La production d’ATP dans les hydrogénosomes met en jeu moins d’enzymes que dans les mitochondries ; elle se fait par phosphorylation au niveau du substrat, un mécanisme que j’ai décrit dans le chapitre « Mitochondries », « Synthétiser de l’ATP ». L’acétate : succinyl CoA-transférase transfère le groupement CoA de l’acétyl-CoA vers un succinate, avec formation d’acétate et de succinyl-CoA un important intermédiaire du Cycle de Krebs possédant une liaison thioester à haute énergie. La succinyl-CoA synthétase utilise cette énergie pour synthétiser de l’ATP :
ADP + Pi → ATP + H2O
Le rendement de la production d’ATP par molécule de glucose est bien moins élevé dans le cas de la phosphorylation au niveau que dans les oxydations phosphorylantes mitochondriales (36 molécules d’ATP par molécule de glucose).
Tout en se développant en milieu anaérobie, les organismes qui ont des hydrogénosomes sont capables de s’adapter à un milieu contenant de l’oxygène en se comportant comme des anaérobies facultatifs. Ils possèdent cependant un enzyme essentiel qui les protège des effets dévastateurs des radicaux libres : la superoxyde dismutase, une métalloprotéine à manganèse qui catalyse la dismutation de l’ion superoxyde O2.- :
O2.- → O2 + e–
L’hydrogène est oxydé en présence d’oxygène :
2 O2– + 2H+ → H2O2 + O2.
« Peroxisome proliferators »
En 1962 apparut dans l’arsenal thérapeutique une classe de substances dérivant de l’acide clofibrique. L’éthyl-p-chloro-phénoxy-isobutyrate (clofibrate) fut commercialisé en 1965 pour abaisser le taux de lipides et de cholestérol sanguins chez l’homme ; elle provoque cependant des effets secondaires indésirables parmi lesquels une hépatomégalie. En examinant au microscope électronique des coupes de foie de rat et de souris traités par le clofibrate, Donald J. Svoboda et Daniel L. Azarnoff (University of Kansas Medical Center) montrèrent que l’hépatomégalie s’accompagne d’une prolifération des microbodies dans les hépatocytes. L’augmentation du nombre de peroxysomes fut aussi observées par David E. Moody et Janardan K. Reddy (Northwestern University) dans les hépatocytes de rats traités par une variétés de dérivés d’acides dicarboxyliques : acides phtalique, adipique, sébacique… et chez la levure après administration de méthanol ou d’acide oléique. On observe parallèlement une augmentation du nombre de récepteurs nucléaires appelés Peroxisome Proliferator Activated Receptors (PPAR). Ces facteurs de transcription sont présents dans le foie (PPARa, d et g), les muscles (PPARd) et le tissu adipeux (PPARg) ; ils sont activés par l’augmentation du taux de lipides dans le sang ; leurs ligands sont des acides gras ou des dérivés d’acides gras. Les récepteurs PPAR activés s’associent aux récepteurs cytosoliques de l’acide rétinoïque en formant des hétérodimères qui franchissent l’enveloppe nucléaire et se fixent sur les régions régulatrices des gènes des enzymes du métabolisme des lipides et des hydrates de carbone. Ils jouent ainsi un rôle central dans l’homéostasie des lipides provenant de la digestion en adaptant leur catabolisme ou leur stockage en fonction des signaux fournis par les teneurs en acides gras ou en intermédiaires métaboliques.
Références : Svoboda D, Azarnoff DL. Response of hepatic microbodies to a hypolipidemic agent, ethyl chlorophenoxyisobutyrate (1966)
Moody, DE, Reddy, JK. Hepatic peroxisome (microbody) proliferation in rats fed plasticizers and related compounds (1978)
Maladies peroxysomiales : « Peroxisomes biogenesis disorders »
La gravité des pathologies affectant les peroxysomes – elles entraînent le décès du patient – donne la mesure de l’importance des fonctions cataboliques et biosynthétiques de ces organites. Le paradigme de ces maladies génétiques, le syndrome de Zellweger ou syndrome cérébro-hépato-rénal, fut décrit en 1964 par Peter Bowen et le pédiatre Hans U. Zellweger (The University of Iowa). Les nouveau-nés atteints présentent une hypotonie, des malformations osseuses au niveau du crâne, des mains et des pieds, un retard de développement neurologique avec surdité et atteinte de la rétine, une hépatomégalie et des kystes rénaux ; ils décèdent dans les six premiers mois de leur existence. En 1973, Sydney L. Goldfisher (Albert Einstein College of Medicine) découvrit que les hépatocytes et les cellules rénales de ces patients sont dépourvus de peroxysomes reconnaissables. L’approche expérimentale utilisée par Goldfisher et coll. associait à l’examen au microscope électronique, l’histochimie et la biochimie. C’est la première fois que l’on établissait un lien entre une maladie génétique humaine et la déficience d’un organite subcellulaire. C’est également à partir de cette découverte que l’on a défini le groupe de leucodystrophies que les cliniciens anglo-saxons appellent « Peroxisome Biogenesis Disorders ».
Références : Bowen P, Lee CS, Zellweger H, Ratcliffe R A familial syndrome of multiple congenital defects (1964)
Goldfischer S, Moore CL, Johnson AB, Spiro AJ, Valsamis MP, Wisniewski HK, Ritch RH, Norton WT, Rapin I, Gartner, LM Peroxisomal and mitochondrial defects in the cerebro-hepato-renal syndrome (Zellweger’s) (1974)
Les protéines PEX (peroxines), décrites dans le sous-chapitre « Microbodies », jouent un rôle prééminent dans l’étiologie moléculaire du syndrome de Zellweger. Je rappelle brièvement le rôle de ces protéines qui assurent la logistique d’importation, depuis le cytosol, des constituants des peroxysomes : (i) la protéine membranaire PEX3 (Peroxisomal biogenesis factor 3) participe, avec PEX19, à l’insertion des protéines intégrales peroxysomales dans la membrane ; (ii) la peroxine cytosolique PEX5 (Peroxisome Biogenesis Factor 5) est à la fois un récepteur reconnaissant la séquence d’adressage (Peroxisomal-targeting Sequence, PTS) des protéines destinées aux peroxysomes, découverte au cours d’expériences avec la luciférase des cellules d’insecte, et un transporteur qui véhicule le complexe polypeptide-PTS1 – PEX5 jusqu’à la membrane peroxysomale ; (iii) une association de protéines PEX – notamment PEX14 – s’assemblent en complexe d’arrimage formant un pore (translocon) à travers la membrane du peroxysome, par lequel les enzymes néo-synthétisés sont transférés dans la matrice. Dans le syndrome de Zellweger c’est la biogenèse des peroxysomes qui est affectée. L’un des 14 gènes PEX (souvent PEX 1) porte une mutation. La protéine PEX codée par ce gène est absente ou défectueuse. Les enzymes destinés à la matrice peroxysomale, synthétisés par les polysomes cytosoliques, n’étant pas importés, sont dégradés. Les cellules renferment des peroxysomes vides (Ghost peroxisomes) ; c’est le « Syndrome des peroxysomes vides ». L’absence totale d’enzymes de la β-oxydation fait que les acides gras à très longue chaîne, les acides gras branchés et l’acide pristanique (un acide gras terpénoïde provenant de l’alimentation ou du lait maternel) ne sont plus dégradés ; l’augmentation des concentrations sanguine et tissulaire en acides gras provoque des effets cliniques dramatiques, comme la destruction de la gaine de myéline (démyélinisation) des cellules du cerveau.
D’autre part, comme je l’ai évoqué dans le sous-chapitre « Fonctions des peroxysomes », ces organites synthétisent les précurseurs des plasmalogènes, qui sont des constituants essentiels des membranes des neurones et des gaines de myéline entourant et protégeant les axones des cellules nerveuses ; les plasmalogènes sont aussi présents dans les muscles en particulier dans le muscle cardiaque, où ils représentent près de la moitié des phospholipides. En l’absence des enzymes des peroxysomes impliqués dans leur synthèse, un déficit ou une carence en plasmalogènes entraîne de graves conséquences pour les systèmes nerveux central et périphérique, provoquant des handicaps neurologiques sévères.
L’adrénoleucodystrophie néonatale est une maladie grave qui se caractérise par une accumulation d’acides gras à très longue chaîne. La mutation affecte le gène ABCD1, lié au chromosome sexuel X. Les acides gras à très longue chaîne n’étant pas dégradés dans les peroxysomes en acides gras à chaîne courte, ils s’accumulent dans le sang et les tissus. Patrick Aubourg, Jean-Louis Mandel et coll. (Laboratoire de Génétique Moléculaire des Eucaryotes du CNRS, Institut de Chimie Biologique, Faculté de Médecine, Strasbourg) montrèrent que, chez les patients atteints d’adrénoleucodystrophie, les enzymes de la β-oxydation sont fonctionnels ; le défaut porte sur une protéine membranaire peroxysomale de la superfamille des transporteurs à cassette ATP (ATP-binding cassette transporters) utilisant l’ATP comme source d’énergie ; le transfert des acides gras dans les peroxysomes étant interrompu, ils ne sont plus dégradés et s’accumulent dans la bicouche phospholipidique des membranes des neurones cervicaux, provoquant une démyélinisation inflammatoire. Un phénomène similaire se passe au niveau du cortex des glandes surrénales (d’où l’appellation « adréno »). Les jeunes patients présentent des troubles neurologiques avec diminution des fonctions cognitives et motrices, perte de la vision et de l’audition..
Références : Aubourg P, Mosser J, Douar AM, Sarde CO, Lopez J, Mandel JL Adrenoleukodystrophy gene: unexpected homology to a protein involved in peroxisome biogenesis (1993)
Mosser J, Douar AM, Sarde CO, Kioschis P, Feil R, Moser H, Poustka AM, Mandel JL, Aubourg P Putative X-linked adrenoleukodystrophy gene shares unexpected homology with ABC transporters (1993)